既然干法刻蚀更精密,湿法刻蚀为何至今仍在使用?答案很简单——便宜、快速、对下层膜损伤更小。背板上较厚的金属配线大多以这种方式刻蚀。只是既然处理的是液体,也就有干法所没有的固有陷阱。本篇讲的正是那些陷阱与应对之法。
向四面被刻蚀——各向同性的宿命
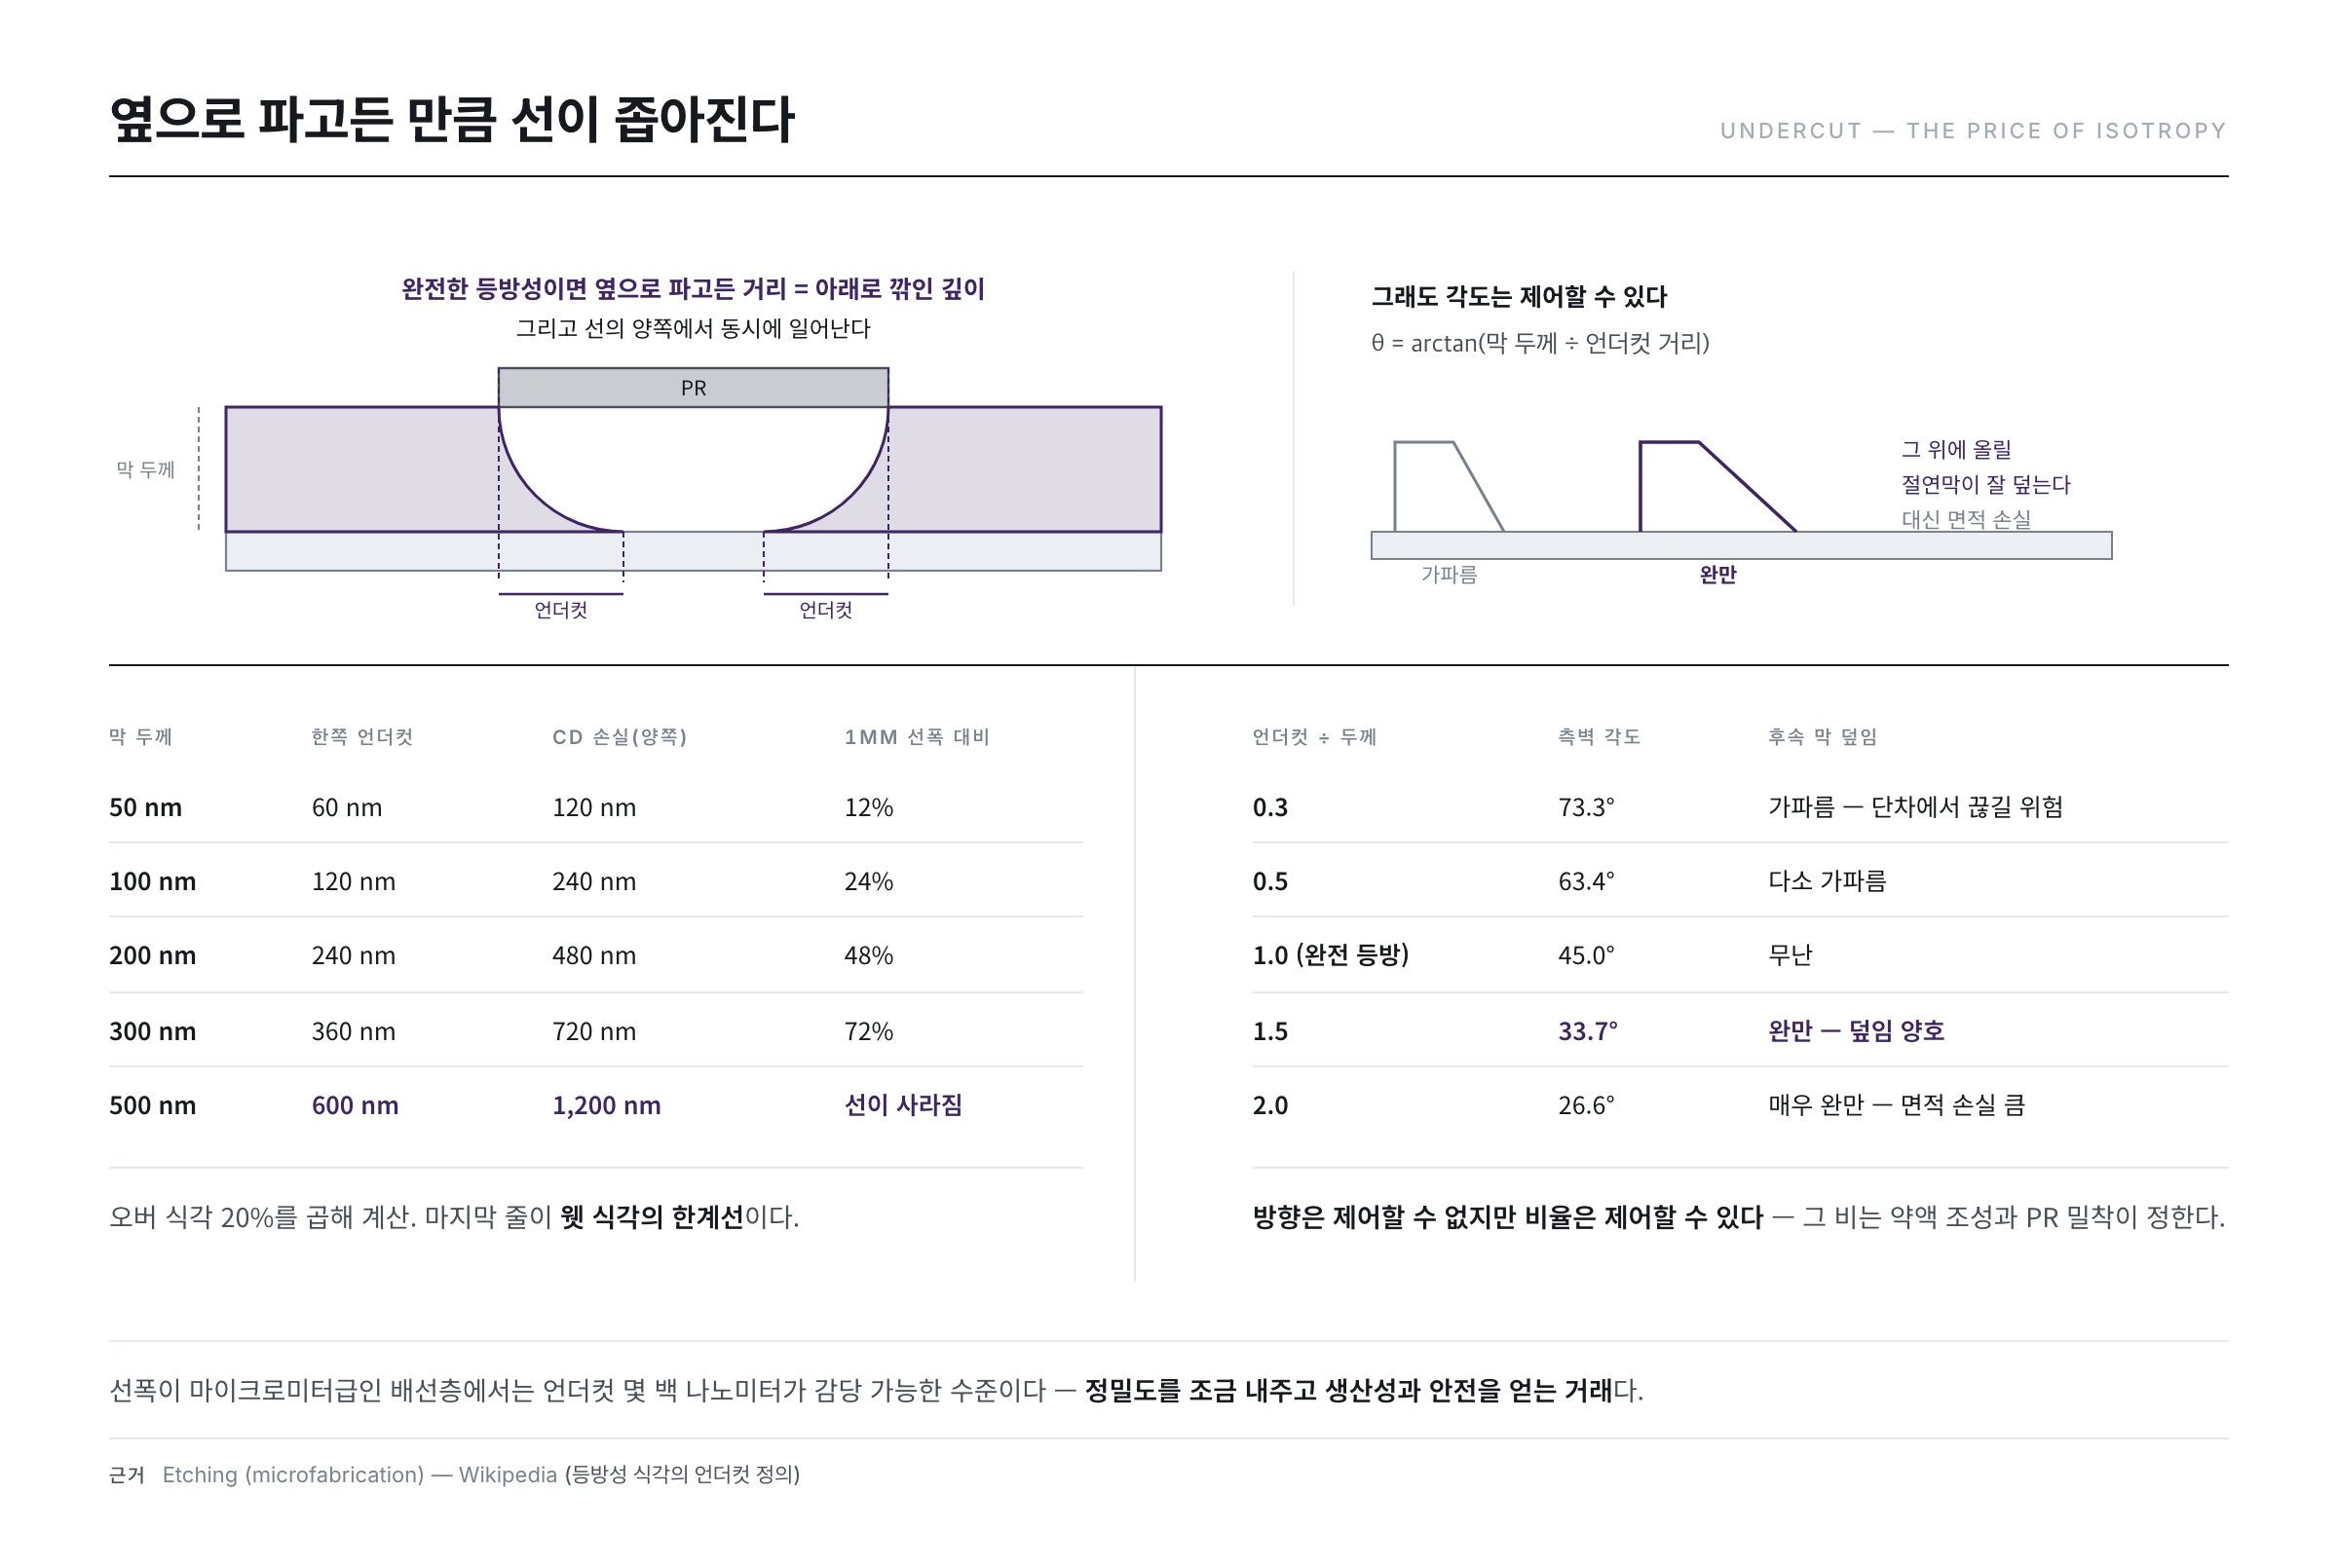
液体药品不挑方向。向下刻蚀多少,向侧面也刻蚀多少。于是药液会钻到 PR 所覆盖的部分之下,形成侧蚀(undercut),成品线宽比设计更窄。上一篇所见的 CD 偏差在此大幅出现。
"大幅"究竟有多大,无需计算也能知道。若为完全各向同性,向侧面钻入的距离与向下刻蚀的深度完全相同。用第 14 篇的各向异性定义来说即 A = 0 的情形,且线的两侧同时发生,故 CD 损失为膜厚的两倍。再加上 20% 的过刻蚀,结果如下。
| 膜厚 | 单侧侧蚀 | CD 损失(两侧) | 相对 1μm 线宽 |
|---|---|---|---|
| 50 nm | 60 nm | 120 nm | 12% |
| 100 nm | 120 nm | 240 nm | 24% |
| 200 nm | 240 nm | 480 nm | 48% |
| 300 nm | 360 nm | 720 nm | 72% |
| 500 nm | 600 nm | 1,200 nm | 线本身消失 |
表是依"侧蚀 = 垂直刻蚀深度"这一各向同性的定义,再乘以 20% 过刻蚀直接算出的。最后一行即湿法刻蚀的极限线——若要以湿法刻蚀 500nm 厚的膜并留下 1μm 的线,两侧共被吃掉 1.2μm,线本身便消失了。这意味着湿法刻蚀所能做出的最小线宽由膜厚决定,这正是精细图形不能用湿法的原因。
即便如此仍要用湿法刻蚀,理由也很明确。
- 选择比高——选好药液,便可只溶解特定金属而几乎不触及下层膜。
- PR 几乎不受损——没有离子轰击,掩模能完整地撑住。
- 无等离子体损伤与静电——不对器件施加电学应力。
- 生产性高、设备简单——可让大面积基板连续流过处理。
在线宽为微米级的配线层中,几百纳米的侧蚀属于可承受的水平。这是让出一点精度、换取生产性与安全的交易。
并非放弃了轮廓
各向同性并不意味着无法控制侧壁角度。因为侧蚀距离与膜厚之比即为侧壁角度。
侧壁角度 θ = arctan(膜厚 ÷ 侧蚀距离)
| 侧蚀 ÷ 膜厚 | 侧壁角度 | 后续膜的覆盖 |
|---|---|---|
| 0.3 | 73.3° | 陡峭——有在台阶处断开之虞 |
| 0.5 | 63.4° | 略陡 |
| 1.0(完全各向同性) | 45.0° | 尚可 |
| 1.5 | 33.7° | 平缓——覆盖良好 |
| 2.0 | 26.6° | 非常平缓——面积损失大 |
表中数值由上式直接算出。湿法刻蚀的侧壁角度由 PR 与金属界面的剥离(peeling)程度使该比值变化而定,而这要靠第 12 篇所见的硬烘条件与药液组成(尤其是氧化剂浓度)来调节。已知的关系是:提高氧化剂浓度轮廓变陡,降低则变缓,呈反比。
为何偏要平缓的角度?是因为第 11 篇所见的台阶覆盖。要盖在其上的绝缘膜难以很好地覆盖陡峭的台阶,故表中靠下的数值反而有利。代价是角度越低,配线所占面积越大——这是覆盖与面积的交易。
两种金属相遇便有一方被牺牲——电偶腐蚀
第 10 篇说过配线是以三层三明治制成的。这一结构在湿法刻蚀中引发了意想不到的问题。
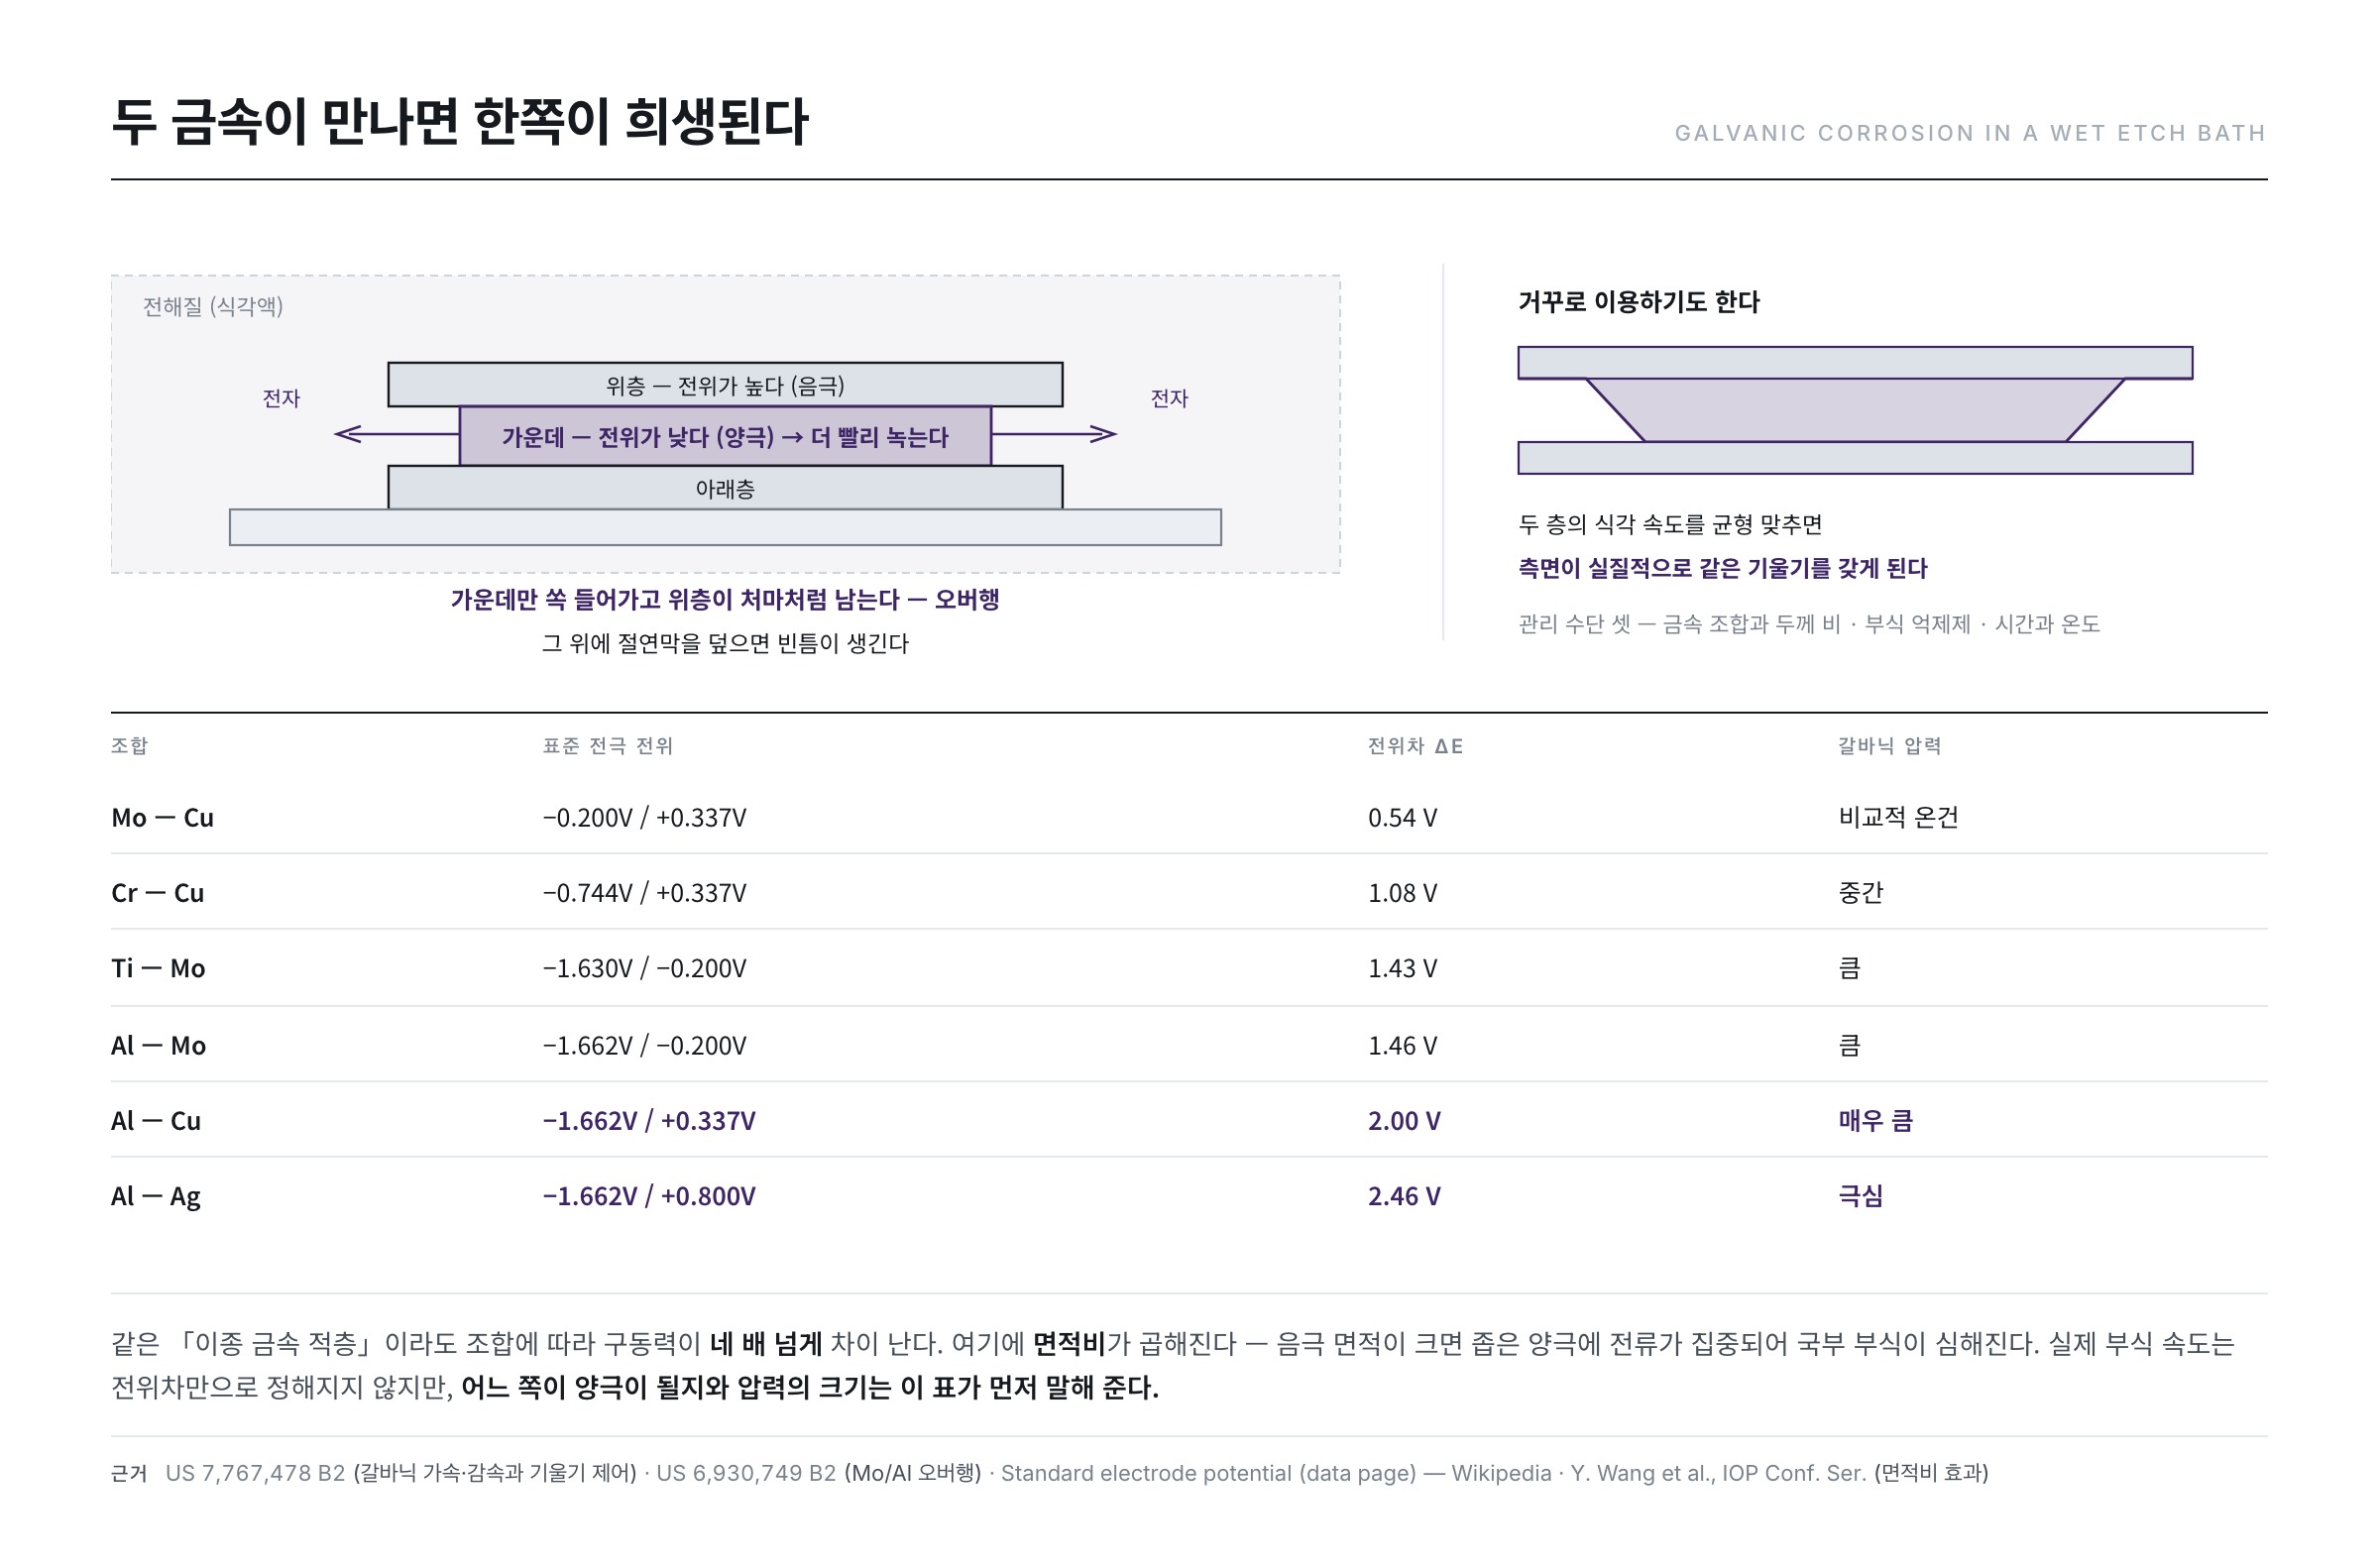
不同的金属若在电解质(刻蚀液)中电学相连,各自的电位差便会使电子从一侧流向另一侧。结果是电位较低的金属成为阳极而溶解更快,电位较高的金属成为阴极而溶解更慢。这就是电偶腐蚀(galvanic corrosion)(Galvanic corrosion)。
专利文献对此现象的描述非常明确——"阴极金属的刻蚀(侵蚀)速度比单独使用该金属时更慢。阳极金属的刻蚀速度则比单独使用时更快"。定量的例子也一并给出:铝与铜的电动势分别为约 −1.66V 与 +0.337V,故在这一组合中铝作阳极、铜作阴极(US 7,767,478 B2)。
这一驱动力因组合而异的程度,可用标准电极电位来比较。表中数值取自公开的标准电极电位资料并计算其差(Standard electrode potential (data page))。
| 组合 | 标准电极电位 | 电位差 ΔE | 电偶压力 |
|---|---|---|---|
| Mo — Cu | −0.200V / +0.342V | 0.54 V | 相对温和 |
| Cr — Cu | −0.744V / +0.342V | 1.09 V | 中等 |
| Ti — Mo | −1.630V / −0.200V | 1.43 V | 大 |
| Al — Mo | −1.662V / −0.200V | 1.46 V | 大 |
| Al — Cu | −1.662V / +0.342V | 2.00 V | 很大 |
| Al — Ag | −1.662V / +0.800V | 2.46 V | 极大 |
由表可见,同为"异种金属叠层",因组合不同驱动力相差四倍有余。实际刻蚀液中的腐蚀速度并非仅由电位差决定,反应动力学与表面状态也一并起作用,但哪一侧会成为阳极、压力有多大,这张表会先行给出答案。
在此之上还要乘以面积比。若阴极面积大于阳极面积,电流便集中于狭窄的阳极而使局部腐蚀加剧,这一面积比效应也已由腐蚀实验证实(Y. Wang et al., IOP Conf. Ser. Mater. Sci. Eng. 322, 022046 (2018))。三层配线中薄薄的中间层夹在宽阔的上下层之间,正是"小阳极 + 大阴极"的典型,故会出现唯独中间层凹进去的缺陷。
实际不良会以何种面貌出现?另一件专利记述得很具体——在钼/铝双层中,"铝的刻蚀速率高于钼,因电偶腐蚀造成的电位差,铝之上的钼层会形成悬突(屋檐)"(US 6,930,749 B2)。中间层凹进而上层如屋檐般留存,则在其上覆盖绝缘膜时会出现空隙,配线可靠性随之崩塌。
反其道而用——把腐蚀当作设计工具
有趣的是,人们也会反过来利用这一现象。同一件专利写道:"可使铝层与铜层的刻蚀速度取得平衡,令侧面具有实质相同的斜度"。也就是说,通过调节金属组合与厚度比例来做出想要的锥角。等于把麻烦事变成了设计变量。
管理手段有三——金属组合与厚度比例的设计、在药液中添加缓蚀剂,以及刻蚀时间与温度的控制。
直抵窄孔之底——为何用 BOE
层间绝缘膜上要开出连接上下配线的接触孔。然而用干法刻蚀开孔之后,孔底会残留聚合物残渣。若不将其去除,接触电阻升高,器件性能随之下降。
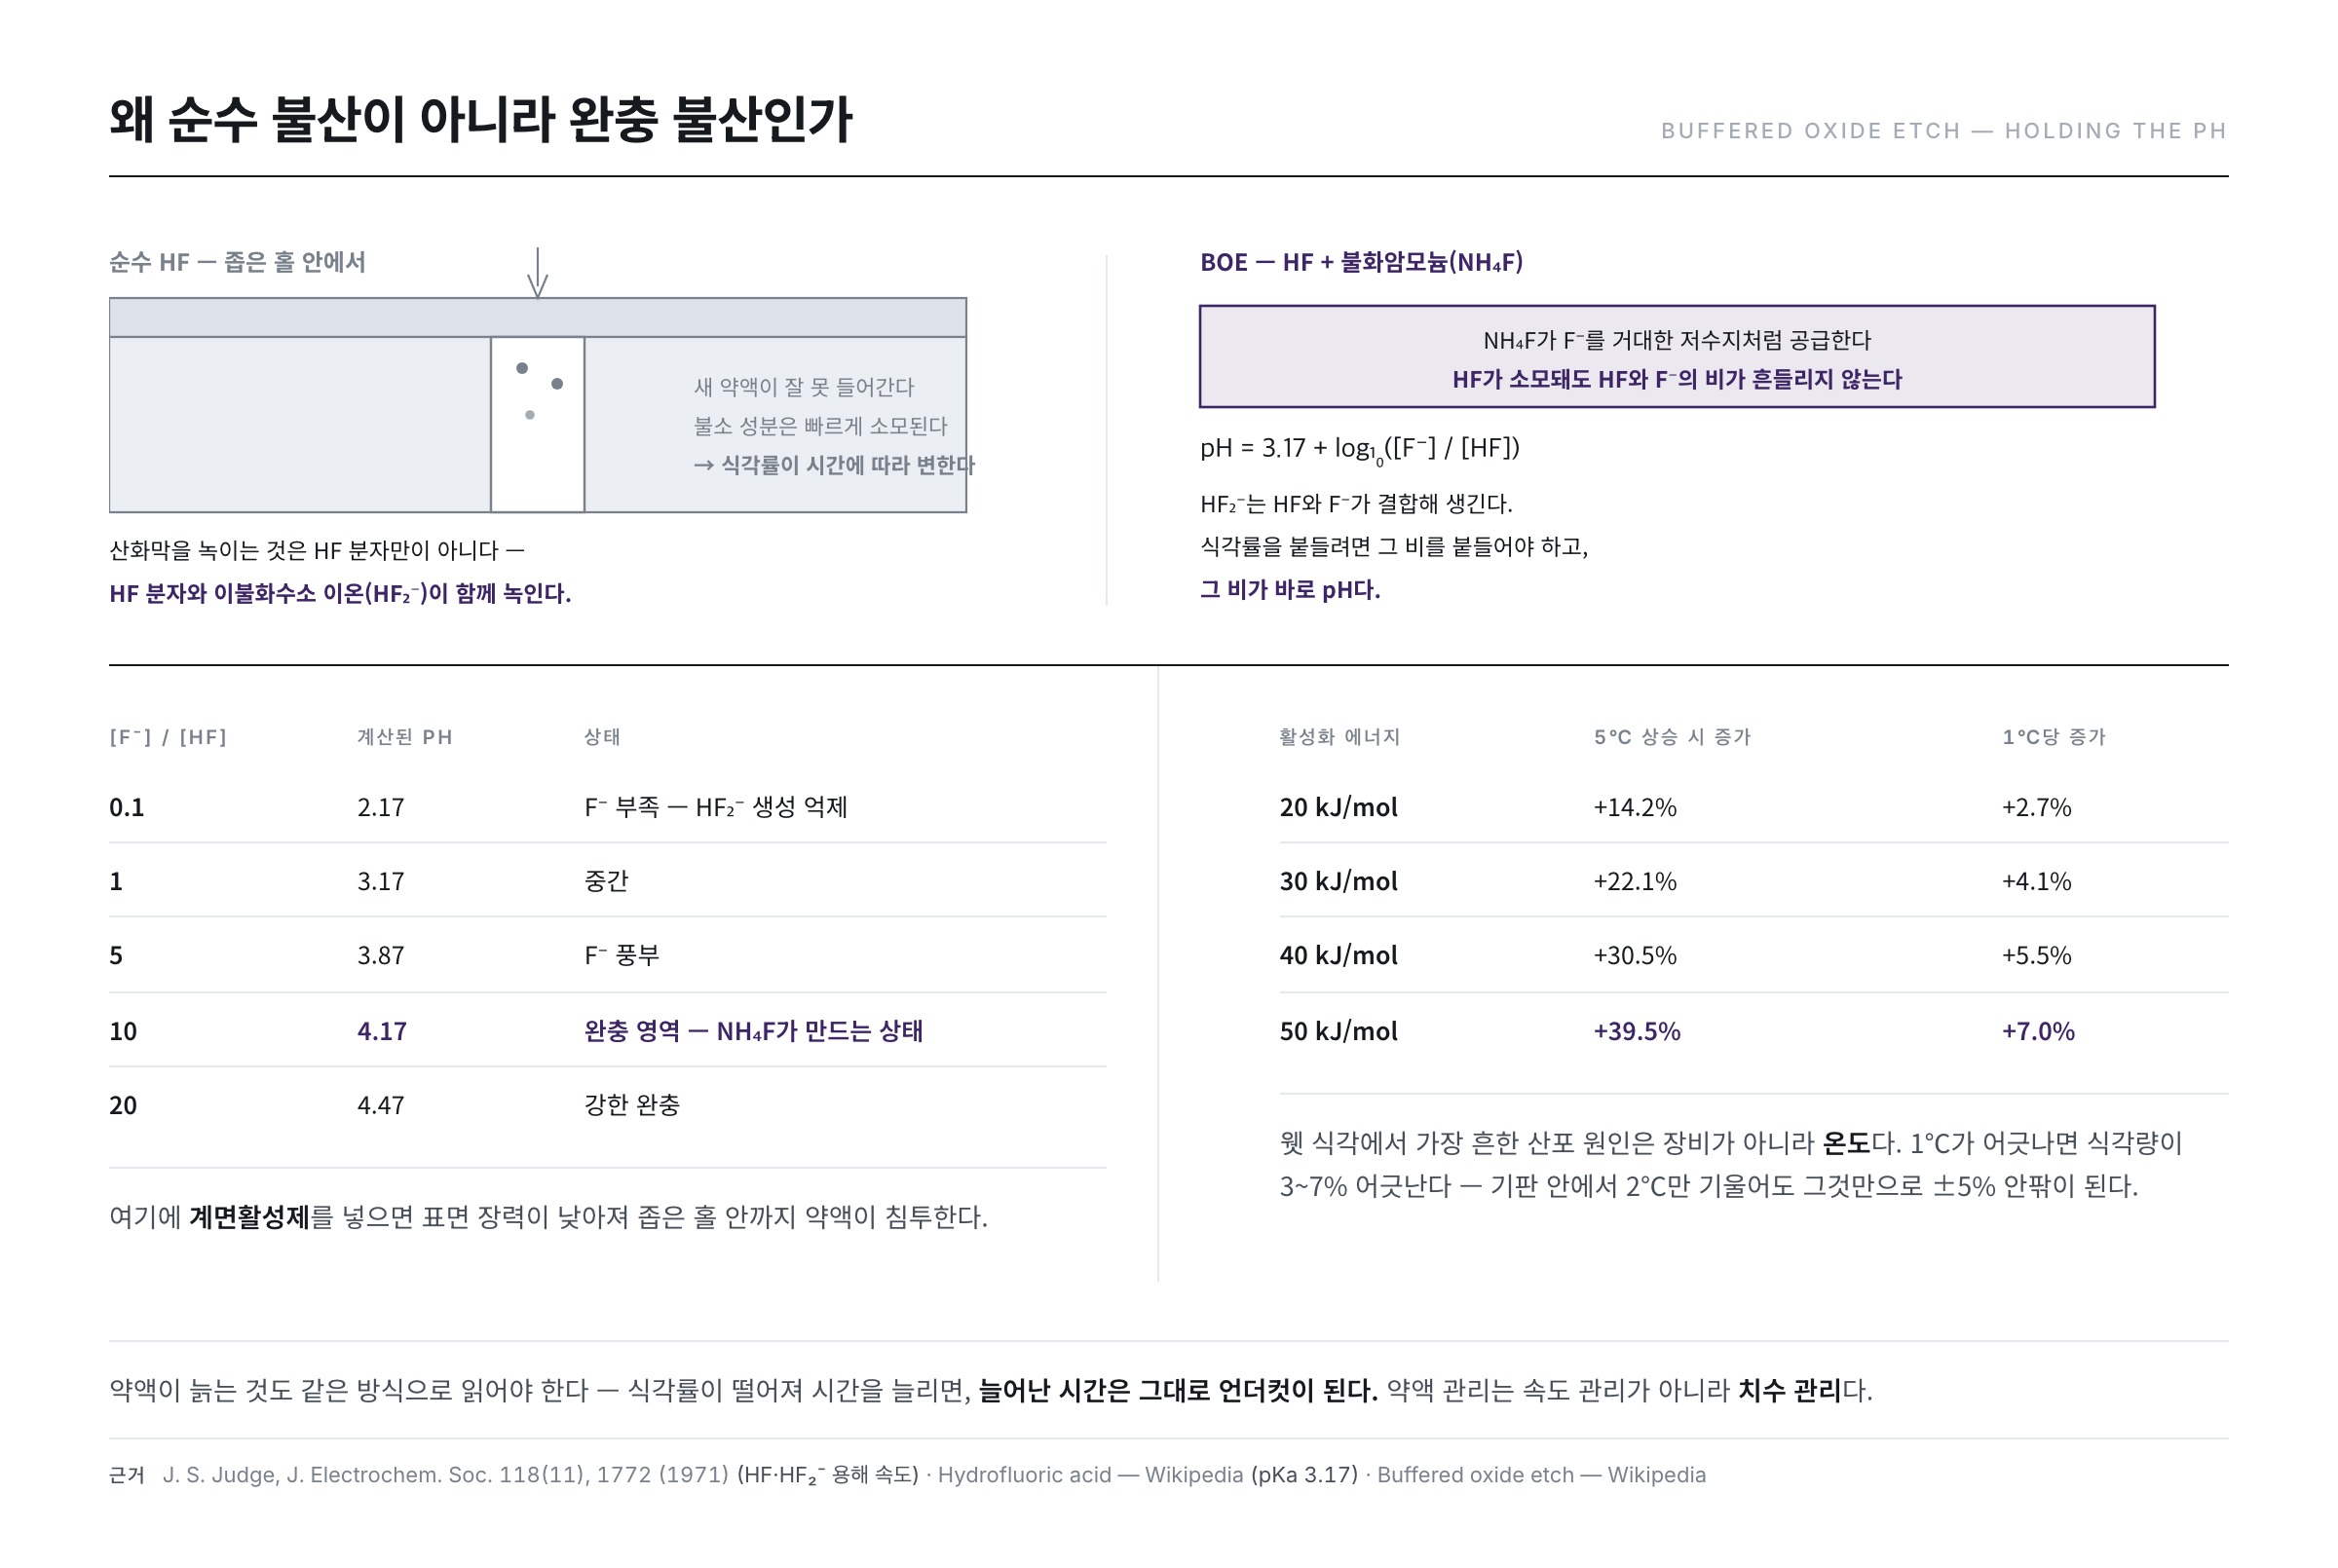
溶解氧化膜的代表性药品是氢氟酸(HF)。但在窄孔之中,纯 HF 的局限十分明显。
- 新药液难以进入孔内——孔越窄扩散越慢。
- HF 的氟成分迅速被消耗——孔内的药液很快失去刻蚀力。
- 结果是刻蚀速率随时间变化——难以控制。
于是 BOE(Buffered Oxide Etch,缓冲氢氟酸)登场。它是在 HF 中掺入氟化铵(NH₄F)而成,维基百科的说明很准确——"以 NH₄F 缓冲 HF 可得到 pH 更稳定的溶液,因而 HF 与 HF₂⁻ 的浓度更稳定,刻蚀速率也更稳定"(Buffered oxide etch)。反应式与定量数据也已公开——SiO₂ + 4HF + 2NH₄F → (NH₄)₂SiF₆ + 2H₂O,而以 40% NH₄F 与 49% HF 按 6:1 混合的溶液,在 25℃ 下每秒刻蚀热氧化膜约 2nm。
为何按住 pH 便能稳住刻蚀速率
把这句话的因果再深入一层,缓冲的意义就清楚了。真正溶解氧化膜的并不只是 HF 分子。1971 年的经典研究把酸性氟化物溶液中氧化膜的溶解速度整理为关于 HF 分子与二氟氢离子(HF₂⁻)浓度的一次式,并指出 HF₂⁻ 一侧的系数远大于 HF——即真正的主角是 HF₂⁻(J. S. Judge, J. Electrochem. Soc. 118(11), 1772 (1971))。
而 HF₂⁻ 由 HF 与 F⁻ 结合生成。因此要稳住刻蚀速率,就得稳住 HF 与 F⁻ 之比,而这个比正是 pH。HF 的酸解离常数为 pKa 3.17(Hydrofluoric acid),故有下式成立。
pH = 3.17 + log₁₀([F⁻] / [HF])
| [F⁻] / [HF] | 计算所得 pH | 状态 |
|---|---|---|
| 0.1 | 2.17 | F⁻ 不足——HF₂⁻ 生成受抑 |
| 1 | 3.17 | 居中 |
| 5 | 3.87 | F⁻ 丰富 |
| 10 | 4.17 | 缓冲区间——NH₄F 所造就的状态 |
| 20 | 4.47 | 强缓冲 |
表中 pH 由上式直接算出。在纯 HF 中,F⁻ 仅由 HF 自身的解离供给,故该比值极小;刻蚀推进而 HF 被消耗时,连这极小的值也会动摇。反之掺入 NH₄F 后,F⁻ 便以巨大的储库形式存在,即使 HF 被消耗,平衡也会立刻把 HF 补回。缓冲剂守的不是 pH,而是"刻蚀物种的浓度",pH 只是读取该状态的仪表盘。
改变 NH₄F 浓度时刻蚀速率如何变动,也已有实测整理(A. Proksche, G. Nagorsen, D. Ross, J. Electrochem. Soc. 139(2), 521 (1992))。此外,HF 系溶液中硅酸盐膜的刻蚀对温度遵循阿伦尼乌斯形式、属反应速率支配过程,也已有定量报告(G. A. C. M. Spierings, J. Mater. Sci. 28, 6261 (1993))。
在此再加入表面活性剂,表面张力下降,药液便易于渗入窄孔之中。添加表面活性剂的缓冲氢氟酸能大幅改善润湿性、使精细结构也能均匀处理,这一点在 1990 年便已整理清楚(H. Kikuyama, N. Miki, K. Saka et al., IEEE Trans. Semicond. Manuf. 3(3), 99 (1990))。缓冲剂持续供给氟,表面活性剂开辟通路,二者相辅相成。
温度即刻蚀速率
湿法刻蚀中最常见的离散来源不是设备,而是温度。因为化学反应速度以指数方式依附于温度。
刻蚀速率 ∝ exp(−Ea / RT) —— Ea:活化能,R:气体常数,T:绝对温度
设活化能为数十 kJ/mol 量级,把 25℃ 提高到 30℃、仅升 5 度,结果如下。
| 活化能 | 升 5℃ 时的增幅 | 每 1℃ 的增幅 |
|---|---|---|
| 20 kJ/mol | +14.2% | +2.7% |
| 30 kJ/mol | +22.1% | +4.1% |
| 40 kJ/mol | +30.5% | +5.5% |
| 50 kJ/mol | +39.5% | +7.0% |
表中数值由上述阿伦尼乌斯式代入 298K → 303K 直接算出。温度偏差 1℃,刻蚀量便偏差 3~7%。换算成第 14 篇的均匀度公式即意味着:基板内温度只要倾斜 2℃,仅此一项就会造成 ±5% 上下的均匀度损失。湿法刻蚀设备之所以在药液温度与喷淋图案上如此下功夫,原因正在于此。
药液寿命也须以同样方式理解。刻蚀越推进,溶出的金属离子越积累,有效成分则越减少。刻蚀速率随之下降,于是延长时间,而时间一长侧蚀也随之增大。药液老化不只是速度问题,更是线宽问题。
银配线的特别注意——电迁移
用于像素电极的银系材料有其固有风险。刻蚀过程中溶出的银离子若再被还原而留作微细颗粒,日后便会成为问题。
条件具备时,银会引发电迁移(electromigration)。配线之间存在电压差、路径上又有湿气时,银会长成树枝状(枝晶)而连接配线并造成短路(Electromigration)。这种生长并非随机,而具有可重现的图样,也有研究对枝晶的形态与生长过程作了定量描述(C. Dominkovics, G. Harsányi, Microelectron. Reliab. 48(10), 1628 (2008))。
理论上只要条件满足便只是时间问题,故应对之道有二——把银颗粒降到最少,以及把配线间距设计得尽可能宽。
一次三层——多段刻蚀
若以一种药液刻蚀三层金属,轮廓容易因电偶效应而崩坏。于是也会分为若干步骤来刻蚀。例如上层与下层性质差异很大时,便依次施用各自适配的药液。
不过分步同样有陷阱。因为某一种药液可能攻击已经暴露出来的下层。归根结底成了药液组成 × 顺序 × 时间的组合设计,而这正是湿法刻蚀工程的核心。
三个常见误解
- "湿法刻蚀无法精密控制"——方向无法控制,但比值可以控制。侧蚀与厚度之比决定侧壁角度,而该比值由药液组成与 PR 附着力调节。湿法刻蚀的锥形有利于后续绝缘膜的覆盖,这反倒是优点。
- "陈旧的药液只是变弱而已"——变弱就要延长时间,而延长的时间会原样变成侧蚀。药液管理不是速度管理,而是尺寸管理。
- "电偶效应是应当避免的缺陷"——若无法避免,不如把它当作设计变量。专利中明确写道:通过金属组合与厚度比使刻蚀速度取得平衡,便可做出想要的斜度。
现场盯着什么——三个管理要点
- 药液寿命与组成——刻蚀越推进,溶出的金属在药液中积累越多,刻蚀速率随之变化。监测浓度与金属离子浓度,并定期补充・更换。
- 温度与流量——化学反应速度对温度敏感。喷嘴的喷淋图案与基板传送速度左右均匀度。
- 轮廓与残渣——侧壁角度是否合乎设计、有无悬突或屋檐、孔底是否洁净。以断面观察定期确认。
刻蚀结束后,PR 的使命便告完成。下一篇(第 17 篇)讲的是把功成身退的感光膜剥除的剥离工序——看似简单,但要把已经硬化的 PR 毫发无损地剥下来,比想象中棘手。
参考资料
- J. S. Judge, "A Study of the Dissolution of SiO2 in Acidic Fluoride Solutions," J. Electrochem. Soc. 118(11), 1772 (1971):将氧化膜溶解速度整理为 HF 与 HF₂⁻ 浓度之函数的原典——本文缓冲论述的依据
- A. Proksche, G. Nagorsen, D. Ross, "The Influence of NH4F on the Etch Rates of Undoped SiO2 in Buffered Oxide Etch," J. Electrochem. Soc. 139(2), 521 (1992):随缓冲剂浓度变化的氧化膜刻蚀速率实测
- H. Kikuyama, N. Miki, K. Saka et al., "Surface active buffered hydrogen fluoride having excellent wettability for ULSI processing," IEEE Trans. Semicond. Manuf. 3(3), 99 (1990):以表面活性剂改善润湿性的缓冲氢氟酸
- G. A. C. M. Spierings, "Wet chemical etching of silicate glasses in hydrofluoric acid based solutions," J. Mater. Sci. 28, 6261 (1993):HF 系溶液中硅酸盐膜刻蚀的组成・温度依赖性
- Y. Wang et al., "Area Ratio of Cathode/Anode Effect on the Galvanic Corrosion of High Potential Difference Couple," IOP Conf. Ser. Mater. Sci. Eng. 322, 022046 (2018):阴极/阳极面积比左右电偶腐蚀速度的实验
- C. Dominkovics, G. Harsányi, "Fractal description of dendrite growth during electrochemical migration," Microelectron. Reliab. 48(10), 1628 (2008):电化学迁移所生枝晶形态的定量描述
- US 7,767,478 B2 — Thin film transistor array panel and method for manufacturing the same:电偶效应加速・减速双向的记述,Al(−1.66V)・Cu(+0.337V) 电动势,以刻蚀速度平衡控制侧壁斜度
- US 6,930,749 B2 — Method for forming metal line of liquid crystal display device:Mo/Al 双层因电偶腐蚀而生的悬突缺陷
- Buffered oxide etch — Wikipedia:BOE 组成(HF + NH₄F)、反应式、pH 与刻蚀速率的稳定化、6:1 溶液在 25℃ 的刻蚀速率约 2nm/s
- Hydrofluoric acid — Wikipedia · Standard electrode potential (data page):HF 的 pKa 3.17 与本文电位差表所用的标准电极电位值
- Galvanic corrosion — Wikipedia · Electromigration — Wikipedia:电偶腐蚀的一般原理与电迁移现象
- Etching (microfabrication) — Wikipedia:各向同性刻蚀之侧蚀(偏差)的定义