刻蚀结束后,光刻胶(PR)的使命就完成了。现在得把它剥掉。乍一看这好像是最简单的工序,实际上却属于最棘手的那一类——因为一路走过这些工序之后,光刻胶已经变得硬邦邦了。这一篇讲的是去胶(Strip)工序。
为什么不能直接剥掉
刚涂好的光刻胶很容易溶于有机溶剂。可是经过一道道工序,它的性质变了。
- 硬烘(第 12 篇)— 用 130~150℃ 烘烤,故意把它做硬。目的是让它扛得住刻蚀,但代价就是同样也更难剥了。
- 干法刻蚀(第 15 篇)— 高能离子轰击表面,碳键随之重组,光刻胶表面会长出一层坚硬的壳。
- 离子注入(第 8 篇)— 掺杂离子穿透光刻胶时,会以同样的方式让表面硬化。剂量越高越严重。
也就是说,去胶要对付的并不是“原来的光刻胶”,而是“经过多道工序已经变质的光刻胶”。因此去胶条件会随着紧邻的上一道工序是什么而改变。
这三种情形在化学上的结局方向是一致的。构成光刻胶主链的酚醛(novolac)树脂受到热与离子轰击时,氢会先跑掉,失去氢的位点彼此结合,环与环连成一片。表面层最终与其说是高分子,不如说更接近碳原子织成网状的无定形碳化层。要溶于溶剂,分子链必须先松开并分散开来;一旦变成了网,它根本就不再处于可溶的状态。自 1989 年一项关于离子注入光刻胶灰化的研究提出必须把这层硬化层当作与本体光刻胶不同的相(phase)来处理之后,去胶的设计就一直建立在“壳与本体分开对付”这个前提上。
硬壳底下发生的事 — 爆胶(popping)
硬化层真正麻烦的原因还在别处。这层壳不仅硬,而且不透气。
把基板送进灰化设备升温,壳底下较软的光刻胶会先分解成气体。可是这些气体无路可走。内部压力不断升高,到某个时刻壳就炸开了。这就是爆胶(popping)。炸开的壳碎片在腔体里四处飞散,其中一部分又落回基板上——本来要清除的物质,反而变成了更难清除的颗粒。
针对高剂量离子注入后去胶的美国专利 US 5,811,358 正面处理了这个问题。目标剂量区间是每平方厘米 1×10¹⁵ ~ 5×10¹⁶ 个,正是硬壳长得最厚的区域。它的解法是把温度分开:第一阶段在 220℃ 以下(建议 150~220℃)只处理 10~20 秒,先安静地把壳打开;等壳开了之后,第二阶段才升到 220℃ 以上,用 30~60 秒烧掉本体。若把顺序反过来,一上来就走高温,壳还没开内部就先沸腾,爆胶随之而来。这个设计很好地说明了:在去胶里,温度是顺序问题,而不是强度问题。
它是怎么被剥下来的 — 溶胀与剥离
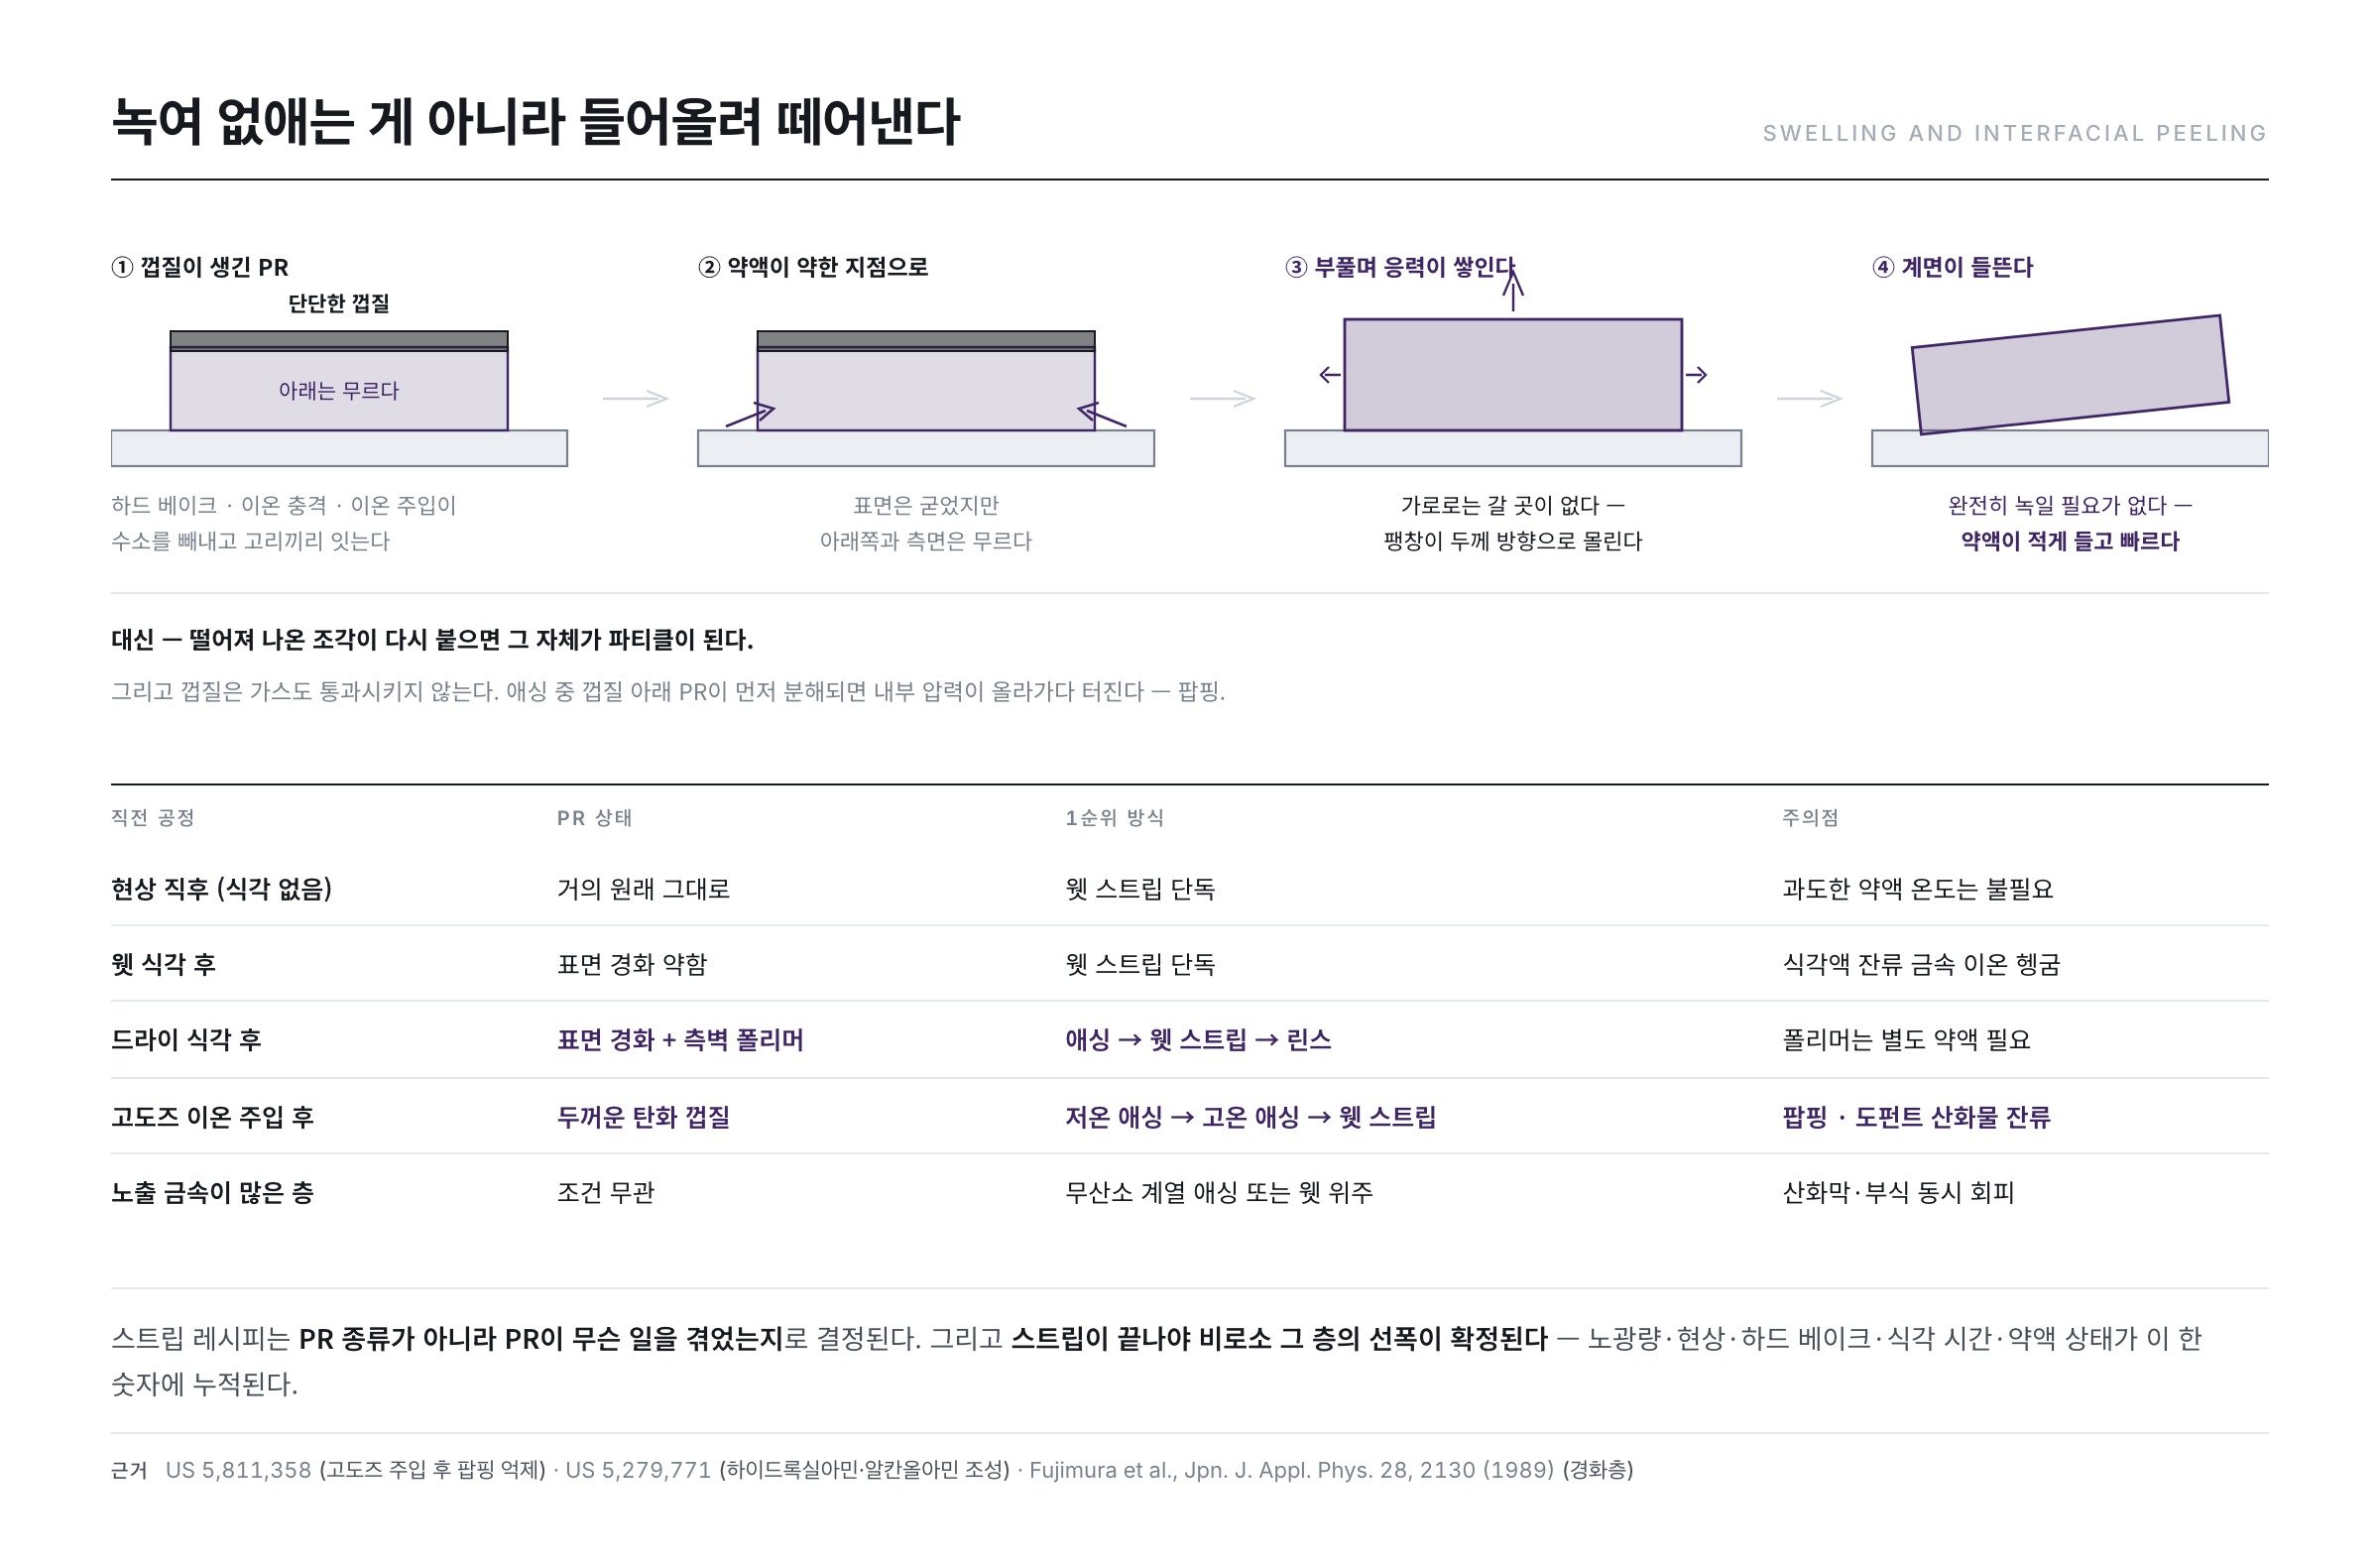
湿法去胶的原理,与其说是把它溶掉,不如说更接近于把它掀起来撕下来。
光刻胶膜的硬度并不均匀。表面虽然硬化了,但底部和侧面相对较软。去胶药液就从这些薄弱处钻进去,渗入光刻胶内部。于是光刻胶膨胀(溶胀),与下层膜的附着被破坏,最终整块翘起脱落。
为什么仅仅膨胀就能破坏附着?光刻胶膜四周都被下层膜箍住,横向无法伸展。溶剂进来体积变大时,膨胀只能往厚度方向去,而横向则积累起无处释放的压应力。当这个应力超过界面结合能的那一刻,膜就从边缘开始翘起。一旦翘起,药液从缝隙里进得更快,剥离随之加速。去胶看起来不像“慢慢变薄消失”,而像“很久没动静,然后整块突然掉下来”,原因就在这里。2005 年一项用折射率与厚度变化实时区分溶胀、溶解与剥离的研究,用实测证明了这两个阶段确实存在:表观厚度先增大,随后急剧下降。
这个机理的优点很明确——不必把光刻胶完全溶解,所以药液消耗少、处理快。缺点同样明显——脱落下来的光刻胶碎片一旦重新贴回基板,本身就成了颗粒。所以去胶设备除了剥得干净,把脱落的碎片立刻冲走同样重要。
两种方法,以及它们的组合
湿法去胶 — 用药液
使用专用的去胶药液。有机溶剂系和胺系是代表,碱性系也有使用。它对金属布线损伤小,而且能一次处理很大的面积。
不过与金属的相容性必须仔细看。正如上一篇(第 16 篇)所讲,铝这类金属对碱很脆弱,所以要找到既能把光刻胶剥干净、又不碰下面布线的配方。这是选择去胶药液的核心条件。
干法灰化 — 用氧等离子体
就是第 15 篇讲过的灰化。氧自由基把有机物烧成二氧化碳和水挥发掉。它对硬化严重的光刻胶很有效,而且不使用液体,颗粒再附着的风险小。
代价是伴随着等离子体损伤和静电风险,而且氧还可能把裸露的金属表面氧化。一旦长出氧化膜,与下一层的接触电阻就会上升。
实际上是配合着用的
所以现场大多是把顺序组合起来用:先用灰化烧掉硬壳,接着用湿法去胶剥掉剩下的主体,最后充分冲洗。如果上一道工序是离子注入,就加大灰化的比重;如果刚做完湿法刻蚀,有时只靠湿法去胶就收尾了。
把两种方式的性格差异整理成一张表,大致如下。
| 项目 | 湿法去胶(药液) | 干法灰化(氧等离子体) |
|---|---|---|
| 去除机理 | 渗入 → 溶胀 → 界面剥离(物理性翘起) | 氧自由基引起的氧化分解(化学性燃烧) |
| 对付硬壳 | 不利 — 网状结构溶剂解不开 | 有利 — 把碳直接烧掉 |
| 对裸露金属的影响 | 腐蚀风险(碱·胺对铝·铜) | 氧化风险(接触电阻上升) |
| 颗粒 | 剥落碎片再附着风险大 | 低。但一旦爆胶反而最糟 |
| 损伤 | 几乎没有(仅化学性损伤) | 等离子体充电·电荷损伤、静电击穿 |
| 副产物处理 | 需处理废药液·废水 | 需处理排气(二氧化碳·水蒸气·未分解物) |
| 温度范围 | 大致 50~150℃(取决于配方) | 大致 80~350℃(取决于气体组成) |
上一道工序决定配方
去胶配方不是由光刻胶的种类决定的,而是由光刻胶经历过什么决定的。把现场的判断标准搬过来,大致是这样。
| 紧邻的上一道工序 | 光刻胶状态 | 首选方式 | 注意点 |
|---|---|---|---|
| 显影后(未刻蚀) | 几乎保持原样 | 单独湿法去胶 | 不需要过高的药液温度 |
| 湿法刻蚀后 | 表面硬化较弱 | 单独湿法去胶 | 冲洗刻蚀液残留的金属离子 |
| 干法刻蚀后 | 表面硬化 + 侧壁聚合物 | 灰化 → 湿法去胶 → 冲洗 | 聚合物需要专门药液 |
| 高剂量离子注入后 | 厚的碳化硬壳 | 低温灰化 → 高温灰化 → 湿法去胶 | 爆胶·掺杂剂氧化物残留 |
| 裸露金属多的层 | 与条件无关 | 无氧类灰化,或以湿法为主 | 同时避开氧化膜与腐蚀 |
灰化到底烧掉了什么
我们说灰化是“把光刻胶烧掉”,但把“烧”这件事算一算,就能真切感到这道工序的规模。把酚醛树脂的重复单元按甲酚-甲醛基准取作 C₈H₈O(分子量约 120.2),按完全氧化写出反应式:
C₈H₈O + 9.5 O₂ → 8 CO₂ + 4 H₂O
把光刻胶密度取有机高分子的常见值 1.2 g/cm³,假设 1 m² 基板上覆盖着 2 µm 厚的光刻胶。体积为 2 cm³,质量 2.4 g,折合重复单元约 0.0200 mol。代入上式,所需氧气为 0.190 mol——标准状态下体积约 4.25 L。而产出则是二氧化碳 0.160 mol(约 3.58 L)与水 1.44 g。
灰化腔体每分钟要通入数千 sccm 氧气的原因,以及排气管路上水分冷凝与有机残留总是成为问题的原因,都在这里。灰化不是“擦掉的工序”,而是把固体变成气体再运出去的工序;如果没有足够的流量来运,分解产物就会在腔体里重新凝固。
把氧拿掉时 — 无氧等离子体
氧灰化的弱点是裸露金属的氧化。如果像铜这样容易氧化的金属是裸露的,或者旁边紧挨着含有机成分的低介电常数绝缘膜,氧自由基就不会只挑光刻胶来烧。于是就有了完全不用氧的等离子体。美国专利 US 6,281,135 提出:在氮气中混入 3~5 体积% 的氢,再加入低于 10 体积% 的含氟气体(如 CF₄ 或 CHF₃)。条件为 80~350℃(有机低介电膜建议 80~180℃)、0.5~10 Torr、500~2,000 W。取代氧的是氢自由基在还原气氛下把有机物剥离,少量氟则去处理残留。
该专利给出的实测值是:在碳掺杂氧化膜上,光刻胶去除速率约 8,700 Å/分,下层低介电膜损失约 449 Å/分——换算成选择比约 19:1。按这个速率,去掉 2 µm(20,000 Å)厚的光刻胶需要约 2.3 分钟。单靠灰化处理一片为什么是分钟级,以及产线为什么不打算只靠灰化收尾,这一个数字就说明白了。
药液的化学 — 胺、羟胺,以及腐蚀
湿法去胶药液常被笼统地叫作“溶剂”,但真实配方其实是一支分工不同的成分团队。堪称这一系列原型的美国专利 US 5,279,771 提出了羟胺(NH₂OH)、烷醇胺与极性溶剂的组合。权利要求为羟胺 5 重量% 以上、烷醇胺 10 重量% 以上、极性溶剂 5~85 重量%,处理条件是 50~150℃、2~30 分钟。
三种成分的分工是这样的:烷醇胺作为碱,把酚醛树脂离子化并增溶;极性溶剂负责搬运松开的分子链;羟胺则作为强还原剂,把等离子体留下的氧化物与有机金属残留还原剥离。这项专利之所以能把 400℃ 固化的聚酰亚胺类膜也列为去除对象,靠的就是第三个角色。
问题在于胺是强碱。正如第 16 篇所讲,铝会溶于碱。所以同一系列的后续专利 US 5,672,577 加入了螯合剂——像 1,2-二羟基苯(邻苯二酚)这样的物质抓住金属离子,阻止腐蚀反应在布线表面推进。该专利给出的铝腐蚀实测,一眼就说明了螯合与溶剂设计为何重要。下面是在硅片上溅射 6,000 Å 厚的铝膜,浸入 65℃ 药液后的厚度损失率。
| 浸泡时间(65℃) | 配方 B — 羟胺 50% + 烷醇胺 50% | 配方 C — 羟胺 10% + 烷醇胺 45% + 极性溶剂 45% |
|---|---|---|
| 10 分钟 | 1.5% | 0.8% |
| 15 分钟 | 2.3% | 1.0% |
| 20 分钟 | 3.1% | 1.2% |
配方 B 在 20 分钟内损失了厚度的 3.1%。以 6,000 Å 计就是约 186 Å——换算成布线电阻,这可不是能忽略的数值。相比之下,用将近一半极性溶剂稀释、把胺浓度降下来的配方 C,同样时间只损失 1.2%(约 72 Å),不到一半。但胺减少了,剥胶的力道也随之减弱。去胶药液的设计,归根结底就是在“剥得动的力”和“留得住布线的力”之间挑一个坐标,而这张表给出的正是那个坐标平面上的实测点。
残留 — 看不见的失败
去胶的典型不良是残留(residue)。它有两种。
- 光刻胶残留 — 没剥掉而留下的感光膜碎片。下一层一旦盖在上面,就成了永远修不好的缺陷。
- 侧壁聚合物 — 干法刻蚀过程中在侧壁形成的化合物层。它的性质与光刻胶不同,普通去胶药液很难把它剥下来。这也正是第 16 篇讲过的 BOE 会被用来清除这类残留的原因。
侧壁聚合物之所以格外顽固,是因为它的身份根本不是光刻胶。干法刻蚀过程中,从光刻胶上掉下来的碳与氢、来自刻蚀气体的氟与氯,以及从正在被削掉的下层膜和金属上溅出的成分,会一起在侧壁上再沉积。结果是有机金属化合物与金属氧化物的混合层,所以针对有机物的灰化只烧掉碳骨架,金属成分反而被固化成氧化物留了下来。去胶药液里要加螯合剂和还原剂,收尾时还要上氢氟酸类,都是为了对付这些“剩下的金属”。
高剂量离子注入之后还会多一种残留:埋在光刻胶里的掺杂剂本身。砷、磷、硼经过氧灰化会变成氧化物留在表面,而它们并非有机物,所以再怎么加长灰化也去不掉。US 5,811,358 把最后一段设成无氧的氮·氢气氛,原因就在这里。
有没有残留,可以靠光学检查和截面观察来确认,但细微的那些往往要到下一道工序才暴露——比如接触电阻偏高,或者沉积膜在那个位置起翘。“去胶是一道在后面才发现问题的工序”这句话就是这么来的。
线宽的最终确定
第 14 篇讲过CD 偏差,指的就是显影后线宽(DI)与去胶后线宽(FI)之间的差值。也就是说,要等去胶做完,这一层的线宽才算最终确定。
这个时点的测量值,就是整道工序的成绩单。曝光量、显影条件、硬烘温度、刻蚀时间、药液状态——前面所有的变量都累积在这一个数字上体现出来。所以 FI CD 不只是一个检查项目,而是被当作整条产线的健康指标来管理的。
它还有诊断上的实际用处。如果 DI 正常而只有 FI 走偏,原因在刻蚀这一侧;如果连 DI 就已经偏了,那就在曝光·显影这一侧。同样是 CD 异常,把 DI 与 FI 放在一起看,嫌疑人就分得开了。
三个常见的误解
“泡久一点最后总能剥干净。” — 不是的。延长时间,先触到极限的不是剥掉的量,而是布线被吃掉的量。看看上面那张表:配方 B 的损失几乎是线性累积的,10 分钟 1.5%,20 分钟 3.1%。剥不掉的光刻胶,答案不是时间,而是换一种方式。
“灰化没有损伤。” — 那是指不用液体,不是指无害。等离子体带着电荷而来,可能造成击穿绝缘膜的电荷损伤;氧会氧化裸露金属;而一旦爆胶,产生的颗粒比湿法去胶严重得多。
“去胶属于清洗的一部分。” — 目的不同。去胶是把自己特意铺上去的膜按计划撤掉的工序;而下一篇开始要讲的清洗,对付的是自己从没放上去过的东西。不过这两者总是形影不离——因为把去胶产生的碎片和残留药液冲走,正是清洗的第一件活。
然后又重新来一遍
是时候把第 1 篇预告过的那件事再拿出来说了。沉积 → 光刻 → 刻蚀 → 去胶 → 清洗,这个循环转一圈是不会结束的。每做一层布线,就要从头再来一遍。
做栅极布线,盖上绝缘膜,再来光刻·刻蚀·去胶。做源极·漏极,又是绝缘膜,又是光刻·刻蚀·去胶。打接触孔,做像素电极……做一块背板,这个轮子要转好几圈。而且每转一圈都跟着清洗——因为在叠上下一层之前,必须先把表面清空。
从下一篇(第 18 篇)开始,主题就是清洗。肉眼都看不见的颗粒为什么能决定良率,颗粒到底是靠什么力量粘在表面上的——我们要进入表面物理学的故事了。
参考资料
- US 5,279,771 — Stripping compositions comprising hydroxylamine and alkanolamine (1994) : 羟胺·烷醇胺·极性溶剂配方与 50~150℃·2~30 分钟处理条件
- US 5,672,577 — Cleaning compositions for removing etching residue with hydroxylamine, alkanolamine, and chelating agent (1997) : 螯合剂的加入与本文表中所引的铝腐蚀实测数据
- US 5,811,358 — Low temperature dry process for stripping photoresist after high dose ion implantation (1998) : 抑制爆胶的两段式温度分割灰化,以及掺杂剂氧化物的应对
- US 6,281,135 — Oxygen free plasma stripping process (2001) : 氮·氢加微量氟气体组成,8,700 Å/分去除速率与选择比实测
- Fujimura et al., "Ashing of Ion-Implanted Resist Layer", Jpn. J. Appl. Phys. 28, 2130 (1989) : 把离子注入形成的硬化层与本体区分对待的早期研究
- Kawaguchi et al., "Low temperature, ion-enhanced, implanted photoresist removal", J. Vac. Sci. Technol. B 24, 651 (2006) : 在低温下借助离子打开硬化壳的方法
- Spuller et al., "Evaluating Photoresist Dissolution, Swelling, and Removal with an In Situ Film Refractive Index and Thickness Monitor", J. Electrochem. Soc. 152, G40 (2005) : 实时区分溶胀阶段与溶解阶段的测量
- Plasma ashing — Wikipedia : 氧等离子体灰化的原理与反应产物
- Photoresist — Wikipedia : 感光膜的组成与去除(去胶)概念
- Buffered oxide etch — Wikipedia : 用于清除残留的缓冲氢氟酸
- Critical dimension — Wikipedia : 最终线宽的管理